




- HOME
- 新着情報

【プレスリリース】膵がん細胞が多様な性質を生み出すしくみを解明~ARID1Aの機能低下による“ばらつき”が、転移先への適応を後押しする可能性~
2026年10月08日
1. ポイント
●一つのがん細胞に由来する細胞集団(クローン)を網羅的に追跡しながら、遺伝子の働き方と、エピゲノム※1の状態を示す指標であるクロマチンアクセシビリティ(ゲノムの読み取られやすさ)※2を並行して調べられる独自技術「shPseuMO-Tag※3」を開発しました。
●膵がん細胞でエピゲノム修飾因子ARID1A※4の働きを低下させると、同じ一つの細胞から生じたクローン集団内でさえ、細胞ごとの遺伝子の働き方がばらつくようになることを発見しました。
●このばらつきは、特定の性質へ一斉に変化するのではなく、ばらつきの程度を反映する指標(GEP3)としてとらえられました。ARID1Aを失った細胞に残るSMARCA4※5というタンパク質が、遺伝子発現のばらつきを支えている可能性が示されました。
●ばらつきの大きいクローンは、通常の培養では増殖上の利点を示さない一方で、低酸素を模したストレスや栄養飢餓、肺での定着といった特定の環境で優先的に生き残りました。エピゲノム修飾因子の欠損は、がん細胞に特定の悪性の性質を植えつけるのではなく、一つの細胞がとりえる状態の幅そのものを広げることによって、腫瘍の進化を後押しすると考えられます。
●本研究は、ARID1Aの機能低下によってがん細胞の多様性が増し、環境変化への適応が進みやすくなることを明らかにしました。また、その仕組みにSMARCA4が関与することを示し、新たな治療戦略につながる可能性を示しています。
2. 概要
がん研究会がん研究所がんエピゲノム研究部の宮田憲一特任研究員、丸山玲緒部長を中心とする研究グループ(以下、本研究グループという)は、エピゲノム修飾因子ARID1Aが働かなくなると、がん細胞が特定の悪性の性質へ一斉に変化するのではなく、細胞がとりうる状態の幅そのものが広がることを明らかにしました(図1)。

図1.ARID1Aの機能低下は、がん細胞がとりうる状態の幅を広げるARID1Aが働いているときは細胞の状態が一定の範囲に保たれるが、その機能が失われると制約がゆるみ、多様な状態が生じる。環境が変化すると、その中から環境に適した細胞が選ばれる。
同じ腫瘍内のがん細胞は、同じ遺伝子変異をもっていても性質が異なります。これは、腫瘍内不均一性※6として知られており、治療抵抗性や再発の主要な原因と考えられていますが、それがどのように生まれるのかはよく分かっていませんでした。従来の解析の多くは多数の細胞をまとめて調べるものであったため、もともと性質の違う細胞が混ざっていたのか、同じ1個の細胞から違いが生まれたのかを区別できませんでした。
そこで本研究グループは、遺伝子の働きを抑える操作と、細胞に固有の名札(DNAバーコード)を付ける操作を一つに搭載した「shPseuMO-Tag」を開発しました。この名札は細胞が分裂しても子孫に受け継がれ、遺伝子の働き方を測る解析とゲノムの読み取られやすさを測る解析の双方から読み出せます。そのため、どのクローンのどの細胞かという情報を保ったまま、2種類の情報を並行して集めることができます。
これを膵がん細胞に適用し、1細胞ずつ分離し樹立した28個のクローンを解析したところ、ARID1Aの働きを低下させたクローンでは、1個の細胞から出発したにもかかわらず、細胞ごとの遺伝子発現のばらつきが大きくなっていました。このばらつきは、ARID1A欠損後も細胞に残されたSMARCA4の働きによって維持されていました。さらに、ばらつきの大きいクローンは、通常の培養条件では有利にならない一方で、低酸素を模した条件やグルタミン飢餓、マウス肺での定着において選択的に増加しました。これは、生物が予測できない環境変化に備えてあえて多様性を保つベット・ヘッジング※7に相当する性質と考えられます。
本研究成果は、令和8年10月8日午前3時(日本時間)に、米国科学振興協会(AAAS)が発行する国際科学誌「Science Advances」のオンライン版に掲載されます。(DOI:10.1126/sciadv.aed7880)
3. 研究の詳細
背景と経緯
一つの腫瘍の中にあるがん細胞は、同じ患者さんの同じ腫瘍から生じたものであっても、性質が一様ではありません。同じ腫瘍の中にも、抗がん剤が効きやすい細胞と効きにくい細胞などが共存します。この違いは、治療後に一部の細胞が生き残って再び増える原因の一つと考えられています。
こうした違いはDNAの配列の差だけでは説明できません。同じ遺伝子変異をもつ細胞でも、働いている遺伝子が細胞ごとに異なるからです。そこで注目されているのがエピゲノムの異常です。エピゲノムは、ゲノムDNAのどの部分を読み取り、どの部分を読み取らないかを決める栞のような仕組みで、これを担うタンパク質群(エピゲノム修飾因子)に異常が起こると、細胞が本来読み取らないはずの領域まで読み取れるようになります。実際、膵臓がんでは、ARID1A、KDM6A、SETD2、SMARCA4といったエピゲノム修飾因子の機能を失う変異が高頻度にみられます。これらの変異はがんの発生初期ではなく比較的遅い段階で現れることが多く、がんをつくる引き金というよりはがんの性質を変える調整役として働いている可能性が考えられます。
しかし、そのがんの性質を変える調整と腫瘍内不均一性との関連性は分かっていませんでした。最大の理由は測り方にあります。従来の解析は、多数の細胞をまとめて調べるか、あるいは1細胞ずつ調べても、その細胞がどの細胞の子孫なのかという情報を持たないものがほとんどでした。そのため、観察されたばらつきが、もともと性質の違う細胞が混ざっていた結果なのか、同じ1個の細胞から新たに生まれた結果なのかを区別できなかったのです。この問いに答えるには、細胞の家系(クローン系譜)を保ったまま、遺伝子発現とエピゲノムの両方を1細胞レベルで測る必要がありました。
研究内容
(1)細胞の家系を保ったまま2種類の情報を集める技術の開発
本研究グループはまず、遺伝子の働きを抑える操作(ノックダウン)と、細胞に固有の名札を付ける操作を一つに搭載した「shPseuMO-Tag」を開発しました。この名札(DNAバーコード)は特殊な位置に組み込まれており、遺伝子の働き方を測る1細胞RNAシークエンス(scRNA-seq※8)と、ゲノムの読み取られやすさを測る1細胞ATACシークエンス(scATAC-seq※8)の双方から読み出すことができます。そのため、どの遺伝子を抑えた、どのクローンで、どの遺伝子が働き、ゲノムのどこが開いているのかを機能的意義と関連付けて解析できます(図2)。

図2.shPseuMO-Tag によるクローン単位での解析の流れ
左(Induction of shPseuMO-Tag):膵がん細胞株 BxPC3 に、対照 shRNA(shScramble)または ARID1A を標的とする2種類の shRNA(shARID1A)と、細胞ごとに異なる DNA バーコードを一体化した shPseuMO-Tag を導入する。導入後ただちに1ウェルあたり1個になるよう播き、約20回の細胞分裂まで増やして、1個の細胞に由来するクローン(Clone 1、Clone 2 …)を樹立する。右上(Molecular profiling):28クローン(対照8クローンと ARID1A 欠損20クローン)を混合し、scRNA-seq と scATAC-seq に供する。バーコード配列を読み取ることで「どの shRNA を導入した、どのクローンの細胞か」を後から復元でき、同一クローンの内部と、クローンどうしの間の両方について、遺伝子発現プロファイルとクロマチンアクセシビリティプロファイルを対応づけて比較できる。右下(Functional analyses):分子プロファイリングの結果をもとに選んだクローンについて、混合した状態で、環境ストレス下での競合実験とクローン組成の測定、マウスを用いた実験など各クローンの機能的意義を明らかにすることが可能。
まず公共のヒトがんデータ(TCGA)を解析したところ、膵がん患者において、エピゲノム修飾因子の発現が低い腫瘍ほど、遺伝子発現の多様性が高い傾向がみられました。そこで実際に膵がん細胞株でARID1A、KDM6A、SETD2、SMARCA4をそれぞれ抑えたところ、いずれの場合もばらつきが大きくなることを確認しました。
(2)ARID1Aの働きが弱まると、1つの細胞に由来する集団の中で“ばらつき”が広がる
次にARID1Aに注目し、shPseuMO-Tagを導入した膵がん細胞株BxPC3から1細胞ずつ分離してクローンを立ち上げ、約20回の細胞分裂を経た28個のクローン(対照8個、ARID1Aの働きを抑えたクローン20個。以下「ARID1A欠損クローン」)について、scRNA-seqとscATAC-seqを並行して行いました。
その結果、ARID1A欠損クローンでは、遺伝子発現のばらつきが対照より大きくなっていました(図3左)。重要なのは、このばらつきが、1個の細胞から出発した集団の内部でも、独立に作られたクローンどうしの間でも同時に増えていた点です。つまり、あらかじめ違う細胞が混ざっていたのではなく、同じ出発点からばらつきが生じていたことになります。
遺伝子発現のパターンを数学的に分解すると、7つの成分(遺伝子発現プログラム※9)が得られました。対照クローンはすべて、元の細胞の性質を示す一つの成分にまとまりました。これに対しARID1A欠損クローンは三つのタイプに分かれ、上皮間葉転換(EMT※10)に似た性質を示すタイプ、インターフェロン応答に似た性質を示すタイプ、そして最も多くを占めた「GEP3」というタイプが現れました(図3右)。
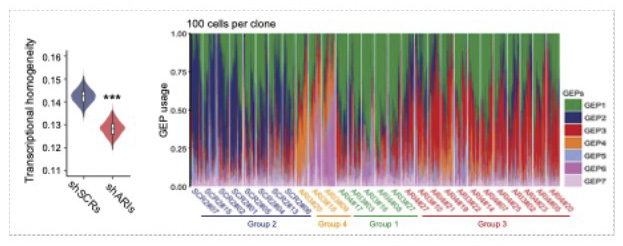
図3.ARID1A の機能低下による遺伝子発現のばらつきと、クローンのタイプ分け
左:解析した細胞を対照(shSCRs、濃紺)と ARID1A 欠損(shARIs、赤)の2群にまとめ、細胞どうしの遺伝子発現パターンがどれだけ似ているか(Transcriptional homogeneity)を比較した。値が高いほど集団が均一であることを示す。ARID1A を抑えた集団では均一性が有意に低下しており、細胞ごとのばらつきが大きくなっている(アスタリスク:P < 0.001)。
右:28 クローンから 100 細胞ずつを抽出し、細胞1個ずつ(縦の帯1本が1細胞)が7つの遺伝子発現プログラム(GEP1〜GEP7)をどの割合で使っているか(GEP usage)を色分けした。使われ方の似かたで4グループに分かれ、対照クローンはすべて GEP2(濃紺)優勢の Group 2 に入る。ARID1A 欠損クローンは GEP4(橙)優勢の Group 4、GEP1(緑)優勢の Group 1、GEP3(赤)優勢の Group 3 に分かれ、Group 3 が最も多くを占めた。
通常、こうした成分は多数の遺伝子が協調して働くプログラムを表します。ところがGEP3は、既知のどの生物学的経路にも当てはまらず、しかもGEP3が強く現れている細胞どうしを比べても互いに似ていませんでした。発現データを無作為に並べ替えた対照モデルとの比較からも、これが偶然生じたものではないことが確認されました。すなわちGEP3は、ある特定の状態ではなく、細胞ごとの発現パターンがどれだけばらついているかという性質そのものを映し出す指標だと考えられます。
この変化はARID1A抑制後5日(2~3回の分裂)という早い時期から現れ、16日目にはより明瞭になり、その後10回の分裂を経ても維持されました。独立して行った再現実験や別の膵がん細胞株でも同様の傾向が確認され、さらに公開されている膵臓がん患者さんのscRNA-seqデータ3種類を解析したところ、ARID1Aが検出されないがん細胞ではGEP3に対応する遺伝子群の活性が高いことが分かりました。
(3)“ばらつき”はゲノムの開き方にも現れる
遺伝子が働くためには、その遺伝子を制御するDNA領域が開いていて、さまざまなタンパク質が近づける状態になっている必要があります。同じ細胞集団についてこの開き方を調べると、対照クローンが少数のパターンに収まっていたのに対し、ARID1A欠損クローンは広く散らばっていました。
ただし、クローンごとに固有の新しい読み取り領域ができていたわけではなく、既存の制御領域の開き方のばらつきが増していました。実際、ARID1A欠損クローンでは、本来は閉じているはずの領域や、膵臓の細胞らしくない領域まで開きやすくなっていました。このばらつきの大きさは、7つの成分のうちGEP3とだけ強く相関しました(図4)。遺伝子発現とエピゲノムという独立した2つの測定が、同じ方向を指し示したことになります。
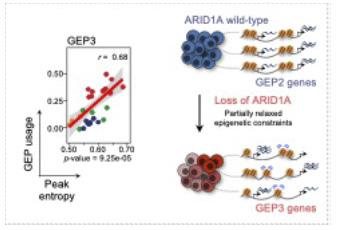
図4.遺伝子発現の"ばらつき"は、ゲノムの開き方のばらつきと連動する
左:クローンごとに、GEP3 の使用量(縦軸 GEP usage)とゲノムの開き方のばらつきの大きさ(横軸 Peak entropy)をとった散布図。点1つが1クローンで、色は図3の4グループに対応する(濃紺=Group 2、橙=Group 4、緑=Group 1、赤=Group 3)。GEP3 の使用量が高いクローンほど細胞ごとのゲノムの開き方も不揃いで、強い正の相関を示した(r = 0.68、P = 9.25×10⁻⁵)。右:ここから導かれる模式図。ARID1A が正常なとき(ARID1A wild-type、青)、細胞は共通の遺伝子群(GEP2 genes)を使い、状態が一定の範囲に収まる。ARID1A が失われると(Loss of ARID1A)エピゲノムの制約が部分的に緩み、本来は閉じている領域まで細胞ごとにまちまちに開いて、使われる遺伝子(GEP3 genes)が細胞ごとにばらつく(赤)。
(4)“ばらつき”の大きいクローンは、特定の環境でのみ有利になる
では、ばらつきが大きいことは、がん細胞にとって何の役に立つのでしょうか。4つのタイプから3クローンずつ、計12クローンを等量ずつ混ぜ、腫瘍で実際に起こりうる様々なストレスに曝しました。その結果、GEP3の高いクローンは、通常の培養条件では有利になりませんでしたが、低酸素を模した条件とグルタミン飢餓では選択的に増加しました。一方、グルコース飢餓では、インターフェロン型やEMT型のクローンが増加しました。ストレスの種類によって、有利になるクローンが入れ替わったことになります。
同じ12クローンをマウスの静脈に注入して肺への定着を調べたところ、2週間後の肺ではGEP3の高いクローンが支配的でした。同じARID1A欠損クローンでも他のタイプでは同じことが起こらなかったため、これはARID1Aを失ったこと自体ではなく、ばらつきが大きいことと結びついた性質だと考えられます。実際、クローンの子孫に再び名札を付け直す実験でも、GEP3の高いクローンは肺への定着を経てもなお内部の多様性をより多く保っていました。
(5)残されたSMARCA4が、開いた状態を支えている
では、ARID1Aを失った後、この開いた状態を保っているのは何でしょうか。クローンごとの遺伝子発現から転写を制御する因子の活性を推定したところ、ARID1Aと同じSWI/SNFクロマチンリモデリング複合体※4に属し、実際にDNAをほどく役割を担うSMARCA4の活性が、ARID1A欠損クローンで高まっていると推定されました。
そこでSMARCA4を細胞内で分解する薬剤を用いたところ、GEP3の使用量とゲノムの開き方のばらつきがともに低下しました。さらにSMARCA4がゲノム上のどこに結合しているかを調べると、ARID1A欠損クローンでは、ばらつきの大きい領域と重なっていました。
つまりARID1Aが失われた細胞では、単にタガが外れるだけではなく、残されたSMARCA4が、開いた状態を維持している可能性が考えられます。エピゲノムの制約がゆるんだ状態は、制御が失われて放置された結果ではなく、残された装置によって保たれていたことになります。
(6)約2,000クローン規模での検証
最後に、この現象が限られたクローンだけで起こるものではないことを確かめるため、規模を28クローンから約2,000クローン(1条件あたり約400クローン×5条件)へ拡大しました。エピゲノム修飾因子を抑えると、生き残るクローンの数は減り、特定のクローンが優先的に増える傾向がみられました。ARID1A欠損集団では、GEP3の使用量が高いクローンほど遺伝子発現の多様性が高く、競合条件下で劣勢になる傾向もありました。さらに、十分な細胞数が得られた54クローンについてストレスへの応答を調べると、低酸素模倣・血清飢餓・グルタミン飢餓ではGEP3の高いクローンが有利になる一方、グルコース飢餓と酸化的ストレスでは関係がみられませんでした。12クローンの実験と同じ傾向が、規模の異なる実験でも再現されたことになります。
本研究の意義と今後の展望
これまで、がんに生じる遺伝子異常は主に、その異常によって、がん細胞にどのような新しい性質が生じるのかという観点から研究されてきました。本研究が示したのは、それとは異なるものでした。ARID1Aの機能低下は、特定の悪性の性質を新たに書き込むというよりも、遺伝子の働き方を一定の範囲に保っていた制約をゆるめ、細胞がとりうる状態の幅そのものを広げていました。ARID1Aが働いている細胞では進める道がある程度限られているのに対し、その機能が失われると道が増え、さまざまな方向へ細胞が分かれていくようなイメージです。
こうして生まれた状態のすべてが有利なわけではありません。しかし腫瘍を取り巻く環境が変われば、その中にたまたまその環境に適した細胞が含まれている可能性が高まります。これは、生物が予測できない環境変化に備えてあえて多様性を保つベット・ヘッジングに相当する考え方です。
この見方に立つと、治療の標的は特定の悪い性質をもつ細胞だけでなく、多様性を生み出し、それを維持している仕組みそのものにも向けられるべきということになります。本研究では、SMARCA4を分解することでばらつきを実際に減らせることが示されており、がん細胞が将来の環境変化や治療に適応する余地そのものを狭めるという、新しい治療の方向性につながる可能性があります。
一方で、ばらつきの大きいクローンの中で実際にどの細胞が選ばれて生き残るのか、また同じARID1A欠損でもGEP3型になるクローンとEMT型・インターフェロン型になるクローンを分けている要因が何かは、今後の課題です。また、応答が細胞のもともとの状態に依存することも分かっており、どのような患者さんに当てはまるのかを見極める研究が必要です。こうした問いに答えていくことで、エピゲノムの異常ががん細胞の適応能力をどのように形づくるのか、その全体像の理解が進むと期待されます。
4. 論文名、著者およびその所属
論文名
Clonal lineage tracing and parallel multiomics profiling reveal transcriptional heterogeneity induced by ARID1A deficiency
ジャーナル名
Science Advances
著者
Kenichi Miyata1,2*, Liying Yang1, Yuxiao Yang1, Kohei Kumegawa3, Reo Maruyama1,3*
(宮田 憲一1,2*、楊 麗英1、楊 雨瀟1、粂川 昂平3、丸山 玲緒1,3*)*責任著者
著者の所属機関
1.公益財団法人がん研究会 がん研究所 がんエピゲノム研究部
2.公益財団法人がん研究会 NEXT-Gankenプログラム がん細胞社会成因解明プロジェクト
3.公益財団法人がん研究会 NEXT-Gankenプログラム がん細胞多様性解明プロジェクト
5. 本研究への支援
本研究は、以下の支援を受けて実施されました。
・日本学術振興会 科学研究費助成事業 基盤研究(B)(23K27446、研究代表者:宮田憲一)
・日本学術振興会 科学研究費助成事業 挑戦的研究(萌芽)(23K18247、研究代表者:宮田憲一)
・日本学術振興会 科学研究費助成事業 挑戦的研究(萌芽)(25K22584、研究代表者:宮田憲一)
・日本学術振興会 科学研究費助成事業 基盤研究(B)(24K02312、研究代表者:丸山玲緒)
・国立研究開発法人日本医療研究開発機構 次世代がん医療加速化研究事業 (研究課題「染色体外DNAの分配ダイナミクスに影響を与える分子の同定」、研究開発代表者:丸山玲緒)
・公益財団法人加藤記念バイオサイエンス振興財団(宮田憲一)
・公益財団法人上原記念生命科学財団(宮田憲一)
・公益財団法人武田科学振興財団(宮田憲一)
・公益財団法人持田記念医学薬学振興財団(宮田憲一)
6. 用語解説
(※1)エピゲノム/エピゲノム修飾因子
DNAの塩基配列そのものは変えずに、ゲノムのどの部分を読み取るかを決めている仕組みの総称。DNAは細胞の中でヒストンなどのタンパク質に巻き付いて折り畳まれており、必要な部分だけがほどかれて読み取られる。この開閉を担うタンパク質群をエピゲノム修飾因子と呼び、その機能を失う変異は多くのがんで見つかっている。
(※2)クロマチン/クロマチンアクセシビリティ
細胞内でDNAがタンパク質とともに折り畳まれて収納された状態をクロマチンと呼ぶ。クロマチンが開いた領域では遺伝子を制御するタンパク質がDNAへ近づきやすく、閉じた領域では近づきにくい。このDNAへの近づきやすさをクロマチンアクセシビリティといい、遺伝子が働けるかどうかを大きく左右する。
(※3)shPseuMO-Tag
本研究グループが開発したPseuMO-Tag(Pseudo-MultiOmics and cell Tagging)は、細胞ごとに異なるランダムなDNAバーコードを用いて、細胞の家系(クローン)を追跡する技術である。バーコードは細胞分裂後も子孫に受け継がれ、scRNA-seqとscATAC-seqの双方から回収できる位置に設計されている。shPseuMO-Tagは、このPseuMO-Tagに標的遺伝子の働きを抑えるshRNAをさらに搭載したall-in-one型ウイルスベクターであり、遺伝子の機能を抑える操作と、その細胞から生じたクローンの追跡を同時に行うことができる。なお本研究では、shPseuMO-Tagを用いたクローン作製から一細胞解析、さらに得られたクローンを用いた機能実験までを統合した一連の研究基盤を、IMPACH(Integrated Multimodal Platform for Analyzing Clonal Heterogeneity)と総称している。
(※4)ARID1A/SWI/SNFクロマチンリモデリング複合体
SWI/SNF複合体は、ATPのエネルギーを使ってDNAとヒストンの結び付きをゆるめ、クロマチンの開き具合を調節するタンパク質複合体。ARID1Aはその構成部品の一つで、複合体をゲノム上の適切な場所へ導く役割を担う。SWI/SNF複合体の構成因子はヒトのがんの約20%で機能を失う変異が報告されており、ARID1Aはその中でも最も高頻度に変異する遺伝子の一つである。
(※5)SMARCA4(BRG1)
SWI/SNF複合体の中心で、実際にDNAをほどく働きを担う酵素(ATPase)。本研究では、ARID1Aを失った細胞に残るSMARCA4の活性が、ばらつきの大きいクロマチン状態を維持している可能性が示された。
(※6)腫瘍内不均一性(ITH:Intratumor Heterogeneity)
一つの腫瘍の中に、性質の異なるがん細胞が混在している状態。遺伝子変異の違いによるものだけでなく、変異が同じでも遺伝子の働き方が異なることによるもの(非遺伝的な不均一性)がある。治療抵抗性や再発の主要な原因と考えられている。
(※7)ベット・ヘッジング
将来の環境が予測できないときに、一つの選択肢に集中せず、あえて多様な状態を保っておく戦略。平常時には効率が落ちる代わりに、環境が大きく変わったときに集団として生き残る確率を高める。
(※8)scRNA-seq/scATAC-seq(単一細胞オミクス解析)
scRNA-seq(一細胞RNAシークエンス)は、細胞1個ずつについて、どの遺伝子がどれだけ働いているかを網羅的に測る手法。scATAC-seq(一細胞ATACシークエンス)は、細胞1個ずつについて、ゲノムのどの領域が開いているかを測る手法。本研究では、同一の細胞混合物を分けてそれぞれの解析に供し、共通のバーコードによって両者を同じクローンとして結び付けている(同一の細胞で両者を同時に測定しているわけではない)。
(※9)遺伝子発現プログラム(GEP:Gene Expression Program)
多数の細胞の遺伝子発現データを、いくつかの同時に働く遺伝子のまとまりに分解する計算手法(cNMF)によって得られる成分。各細胞がそれぞれのまとまりをどの程度使っているかも同時に推定できる。
(※10)上皮間葉転換(EMT:Epithelial-Mesenchymal Transition)
上皮細胞が、隣の細胞との接着をゆるめて動きやすい間葉系の性質を帯びる変化。がんの浸潤や転移、治療抵抗性との関連が指摘されている。
7.がん研究会について
がん研究会は1908年に日本初のがん専門機関として発足して以来、100年以上にわたり日本のがん研究・がん医療において主導的な役割を果たしてきました。基礎的ながん研究を推進する「がん研究所」や、新薬開発やがんゲノム医療研究を推進する「がん化学療法センター」「がんプレシジョン医療研究センター」、さらに新しい医療の創造をする「がん研有明病院」を擁し、一体となってがんの克服を目指しています。
ウェブサイト:https://www.jfcr.or.jp/
関連PDF
- プレスリリース文章
 (807.5KB )