


【プレスリリース】ALK/ROS1陽性肺がんにおける治療抵抗性細胞は「BMF」を減少させて生き延びる~がん細胞の生き残り(DTP細胞)を防ぐ新たな治療戦略へ~
2026年10月06日
1.ポイント
・ALK融合遺伝子陽性肺がんにおいて、薬剤耐性獲得の温床となる薬剤抵抗性残存(DTP:Drug-Tolerant Persister)細胞(以下、DTP細胞)の形成を制御する重要因子として、細胞死促進因子BMF(Bcl-2-modifying factor)(以下、BMF)を同定しました。
・BMFの発現低下はDTP細胞の生存を促進し、将来的な薬剤耐性につながることを明らかにしました。
・MCL-1(抗アポトーシス因子)の阻害や、FOXO1(転写因子)の制御によってDTP細胞の細胞死を誘導できることを見出し、その効果はROS1融合遺伝子陽性肺がんでも確認されました。
・MCL-1やFOXO1を標的とした併用療法が、ALK融合遺伝子陽性肺がんおよびROS1融合遺伝子陽性肺がんの治療成績向上につながる可能性を示しました。
2.概要
肺がん患者の約4%で見つかる「ALK融合遺伝子陽性」の非小細胞肺がん(NSCLC、以下「ALK陽性肺がん」)に対しては、ALKチロシンキナーゼ阻害剤(ALK-TKI)による分子標的治療が極めて高い効果を示します。しかし、長期的な治療を続ける中で、がん細胞が薬に対して耐性(抵抗性)を獲得し、再発してしまうことが大きな臨床課題となっています。
本研究は、ALK陽性肺がんにおいて、治療の初期段階を生き延びて耐性獲得の「温床」となる「薬剤抵抗性残存(DTP:Drug-Tolerant Persister)細胞」の形成に関わる因子を同定し、これを標的とした新たな治療戦略を確立することを目的に行われました。
患者由来のALK陽性肺がん細胞株を用いたゲノムワイドのCRISPR-Cas9ノックアウトスクリーニングを実施した結果、細胞死(アポトーシス)促進因子の1つである「BMF(Bcl-2-modifying factor)」が、DTP細胞の形成を制御する極めて重要な分子であることを突き止めました。興味深いことに、ALK-TKIや、その下流のシグナル経路(ERKおよびPI3K)の阻害剤を処理すると、細胞は死にゆく過程で経時的にBMFの発現を50倍以上に著しく上昇させることを確認しました。一方で、BMFをノックアウト(欠損)させたがん細胞では、ALK-TKIを投与しても十分な細胞死が誘導されず、生存するDTP細胞の割合が有意に増加しました。このことから、BMFはALK-TKIによって誘導される細胞死において中心的な役割を果たす因子の一つであることが示されました。
さらに、BMF欠損による治療抵抗性を克服するアプローチとして、アポトーシス抑制因子であるMCL-1を阻害することが、DTP細胞に効果的な細胞死を誘導することを見出しました。通常の培養条件では細胞死誘導因子であるBMFの発現は低く維持されていますが、そのメカニズムとして、転写因子FOXO1が、定常状態でのBMFの発現を低く抑えていること、そのためにFOXO1の発現を低下させるとBMFの発現が誘導され、ALK-TKI存在下でDTP細胞に効果的な細胞死を誘導できることを見出しました。重要なことに、このBMFの役割はALK陽性肺がんだけでなく、類似の性質を持つROS1融合遺伝子陽性肺がん(以下、「ROS1陽性肺がん」)においても同様に再現されました。
本研究成果は、BMFの低下が薬剤存在下でのDTP細胞の生存を促すことで、将来的な薬剤耐性に寄与していることを証明したものであり、MCL-1やFOXO1を標的としたシグナル阻害剤との併用療法が、ALK/ROS1陽性肺がんの治療成績を向上させる可能性を示唆しています。
3.論文名、著者およびその所属
論文タイトル:BMF Deficiency Promotes Drug-Tolerant Persister Cell Formation in ALK/ROS1-Positive Lung Cancer
著者:Takahiro Utsumi1,2,7, Mai Nagasaka1,7, Hiroto Azuma1,3, Khin KyaeMon Thwin1, Ken Uchibori1,4, Eisaku Miyauchi5, Hidetoshi Hayashi6, Makoto Nishio4, Isamu Okamoto2, and Ryohei Katayama1,3,*
所属機関:
1 Division of Experimental Chemotherapy, Cancer Chemotherapy Center, Japanese Foundation for Cancer Research, Tokyo, 135-8550, JAPAN.
2 Department of Respiratory Medicine, Graduate School of Medical Sciences, Kyushu University, Fukuoka, JAPAN.
3 Department of Computational Biology and Medical Sciences, Graduate School of Frontier Sciences, The University of Tokyo, Tokyo, JAPAN.
4 Department of Thoracic Medical Oncology, The Cancer Institute Hospital, Japanese Foundation for Cancer Research, Tokyo, JAPAN.
5 Department of Respiratory Medicine, Tohoku University Graduate School of Medicine, Sendai, JAPAN.
6 Department of Medical Oncology, Kindai University Faculty of Medicine, Osaka-Sayama, JAPAN.
7 共筆頭著者
* 責任著者
掲載誌 Cell Death&Disease
4.詳細な内容
1. CRISPRスクリーニングによる「BMF」の同定と検証
我々はまず、ALK阻害剤(アレクチニブやロルラチニブ)を投与した際に、どの遺伝子が欠損するとがん細胞が生き残りやすくなるかを網羅的に調べるため、ゲノムワイドCRISPR/Cas9スクリーニングを実施しました。その結果、過去に報告のあるがん抑制遺伝子(MED12、PTEN、NF1、NF2など)と並び、アポトーシス促進因子である「BMF」が、薬剤投与下で生き残った細胞群の最上位ヒットの1つとして検出されました。この結果を検証するため、複数の患者由来ALK陽性肺がん細胞株(JFCR-028-3、H3122、ALK1510)においてBMFをノックアウト(欠損)させたところ、ALK阻害剤投与時の生存率およびコロニー形成能が著しく上昇し、治療抵抗性の残存細胞(DTP細胞)の集団が拡大することを実証しました。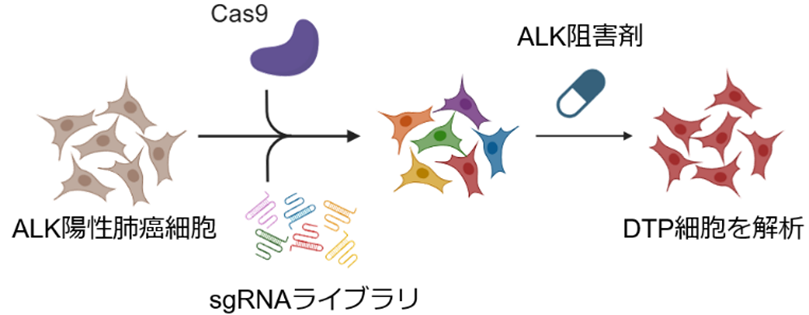
2. 生体内(in vivo)モデルにおける早期再発の確認
次に、このBMFの欠損が実際の生体内(ヒト腫瘍のマウス移植モデル)で治療抵抗性にどう影響するかを評価しました。ヒトALK陽性肺がんを移植した免疫不全マウスにALK阻害剤を一定期間投与すると、コントロール群(通常の細胞)の腫瘍は薬の休薬後も持続的に縮小したままであったのに対し、BMFを欠損させた腫瘍では、休薬後早期に腫瘍が再増大しました。つまり、BMFの欠損は、生体内環境においてもDTP細胞の生存を促進し、早期の腫瘍再発を引き起こす原因であることが示されました。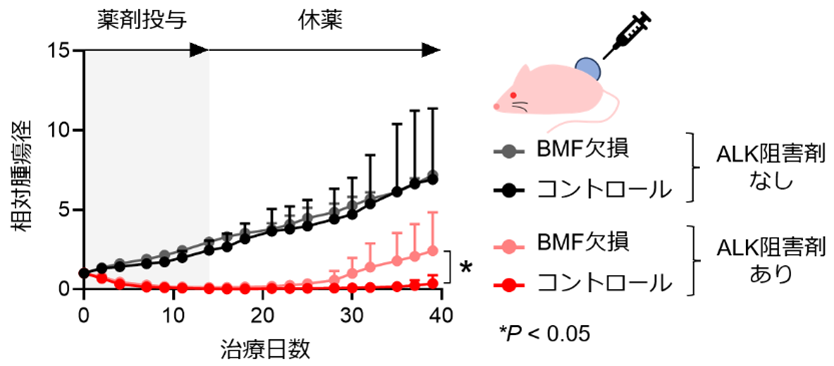
3. ALK阻害剤によるBMFの転写誘導メカニズム
次に、ALK阻害剤(アレクチニブ)の曝露によるBcl-2ファミリータンパク質の動態を解析しました。アレクチニブをALK陽性肺がん細胞に処理すると複数の因子が変動する中、特に「BMF」と「BIM」という2つのアポトーシス促進因子が、時間・濃度依存的に顕著に発現上昇することが確認されました。興味深いことに、BIMの発現上昇は主にタンパク質の安定化(分解抑制)によるものであったのに対し、BMFはmRNAレベルで10倍以上の発現上昇を示しました。このことから、ALK阻害剤処理によってALK陽性肺がん細胞が死にゆく過程で、BMFが強力に転写誘導されることが明らかになりました。
4. ALK下流シグナル(ERK/PI3K)によるBMF発現制御
BMFの転写がどのように制御されているかを突き止めるため、ALKの下流にある主要なシグナル経路を阻害する実験を行いました。AKT阻害剤、PI3K阻害剤、ERK阻害剤を単独で投与した場合は部分的な上昇にとどまりましたが、ERK阻害剤とPI3K阻害剤を同時に処理することで、ALK阻害剤を投与したときと同等の強力なBMFの発現上昇(タンパク質およびmRNA)が再現されました。通常状態ではこれらの経路がBMFの転写を負に制御(ブレーキ)しており、ALK阻害剤やERK+PI3K阻害剤の投与によって、そのブレーキが外れることでBMFの発現が急増し、がん細胞にアポトーシスを促すという分子メカニズムが明らかになりました。
5. BMF欠損によるALK阻害剤耐性を克服する新たな治療戦略:MCL-1阻害
BMFを欠損したALK陽性肺がん細胞は、ALK阻害剤だけでは死ににくくなっているため、この抵抗性を克服するために、抗アポトーシス因子であるBcl-2ファミリータンパク質を標的とした薬剤スクリーニングを行いました。その結果、MCL-1阻害剤(MIK665やAZD5991)をALK阻害剤と併用することで、BMF欠損がん細胞に対しても効果的にアポトーシスを誘導し、DTP細胞を減少させることに成功しました。つまり、BMFが欠損した環境下でも、MCL-1を阻害することで、DTP細胞の生存にも効果的に細胞死が誘導できることが示されました。
6. BMF誘導によりALK阻害剤の効果を高める新たな治療戦略:FOXO1阻害
BMFの発現を制御する因子をさらに探索したところ、FOXO1をノックダウンするとBMFの発現が上昇することを発見しました。ルシフェラーゼレポーター解析などから、FOXO1(またはその関連分子)もBMFの転写にブレーキをかける役割を担っていることが明らかになりました。さらに、ALK阻害剤にFOXO1のノックダウンを組み合わせると、アポトーシスがより強く誘導され、ALK阻害剤の治療後に生き残るDTP細胞が減少しました。これらの結果から、FOXO1を標的とした治療によりBMFを誘導することで、ALK阻害剤の治療効果を高める新たな治療法につながる可能性が示されました。
7. ROS1陽性肺がんへの展開と臨床的意義
最後に、ALKと構造が類似している「ROS1融合遺伝子陽性」の肺がん細胞株においても同様の検証を行いました。ROS1阻害剤(クリゾチニブ)の投与によってもBMFの発現が誘導され、BMFの発現を低下させるとDTP細胞が増加することが確認されました。また、FOXO1の発現抑制によって、ROS1阻害剤への感受性が高まることも同様に示されました。つまり、BMFを介した細胞死制御機構は、ALK陽性肺がんだけでなく少なくともROS1陽性肺がんにおいても共通する重要なメカニズムであり、「がん細胞の細胞死スイッチ」であることが明らかになりました。
また、同一患者から治療の経過(治療前・治療中・治療抵抗性獲得後)を追って樹立されたALK陽性肺がん細胞株の解析からは、耐性を獲得した後の細胞でBMFの発現が著しく低下していることが確認され、BMF発現低下細胞が治療中も生き延びることで、臨床における治療抵抗性の獲得に関与している可能性が示されました。
【用語解説】本研究を理解するためのキーワード
•ALK / ROS1融合遺伝子
受容体型チロシンキナーゼをコードするALK(Anaplastic lymphoma kinase)やROS1(ROS proto-oncogene 1)が、染色体転座や逆位などにより別の遺伝子と融合することで生じるがん遺伝子です。融合遺伝子の形成によりALKやROS1のチロシンキナーゼが恒常的に活性化し、細胞のがん化を誘導します。
•分子標的薬(チロシンキナーゼ阻害剤:TKI)
がん細胞の増殖や生存に重要な特定の分子を選択的に阻害する薬剤を分子標的薬と呼びます。ALK/ROS1陽性肺がんでは、ALKやROS1のチロシンキナーゼ活性を阻害する阻害剤(TKI)が高い治療効果を示しますが、治療を続ける中で薬剤耐性が生じることがあります。
•薬剤抵抗性残存(DTP)細胞
がん細胞を標的とした薬剤を投与すると、多くのがん細胞は死滅しますが、ほとんどの場合、ごく少数のがん細胞が、死滅せずに生体内で生存し続けます。これらの細胞は、薬剤耐性細胞とは異なり、薬剤存在下で急速に増殖することはないものの、長期間薬剤にさらされる中で耐性機構を獲得し、薬剤耐性細胞へと進化することで、がんの再発につながると考えられています。いわば、薬剤耐性細胞の芽となるような細胞です。
•アポトーシス(細胞死)
細胞があらかじめ備わったプログラムに従って、自ら死ぬ仕組みです。多くの抗がん薬は、がん細胞にアポトーシスを誘導することで治療効果を発揮します。一方、これを回避する仕組みを獲得したがん細胞は、薬剤に対して生き残りやすくなります。
•CRISPR-Cas9(クリスパー・キャスナイン)スクリーニング
CRISPR-Cas9は、Cas9タンパク質とsgRNAを用いた遺伝子編集技術です。標的遺伝子に対応するsgRNAを細胞に導入すると、Cas9が標的DNAを切断し、目的遺伝子からのタンパク質発現を喪失させることができます。この仕組みを利用したCRISPR-Cas9スクリーニングでは、ヒトの全遺伝子(約2万)を対象にノックアウト細胞を作成し、薬剤処理後に生き残る細胞を比較することで、薬剤耐性に関与する遺伝子を網羅的に探索することができます。
•BMF(Bcl-2-modifying factor)
アポトーシスを促進するBCL-2ファミリーのタンパク質です。細胞死を抑えるタンパク質の働きを阻害することで、薬剤などのストレスに応じたアポトーシスを促進します。がん細胞の薬剤感受性を左右する因子の一つと考えられています。
•MCL-1 / FOXO1
MCL-1は、アポトーシスを抑えてがん細胞の生存を促進するBCL-2ファミリーのタンパク質です。FOXO1は、細胞の生存や増殖、ストレス応答に関わる遺伝子の発現を調節する転写因子です。これらは、薬剤によるストレス下でのがん細胞の生存や、その後の薬剤耐性獲得に関与すると考えられています。
5.結論
本研究は、ALK/ROS1陽性肺がんの分子標的治療において、がん細胞が治療薬存在下でなんとか生き延びる(DTP細胞になる)か、それとも死滅するかを左右する決定的な因子として「BMF」を同定しました。今後は、ALK/ROS1阻害剤にMCL-1阻害剤やFOXO1シグナル制御剤を組み合わせることができると、耐性の原因となるDTP細胞を減少させ、肺がんの再発を遅らせるまたは予防する画期的な併用療法の開発につながることが期待されます。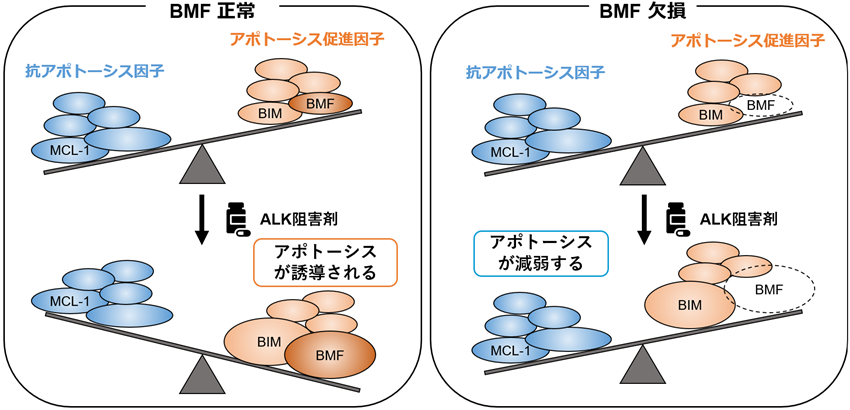
6.本研究への支援
本研究は以下の支援を受けて実施されました。
〇日本学術振興会 科学研究費助成事業
基盤研究(B)(24K02333、研究代表者:片山量平)、
挑戦的研究(開拓)(22K187383、研究代表者:片山量平)
若手研究(25K18946、研究代表者:長坂真衣)
若手研究(22K16205、研究代表者:内堀健)
〇JST次世代研究者挑戦的研究プログラム (JPMJSP2136、研究代表者:内海太裕)
〇国立研究開発法人日本医療研究開発機構 次世代がん医療加速化研究事業 (研究課題「難治性がん治療のための3次元積層共培養システムの臨床応用と生体適合性高分子抗がん剤の開発」「がん臨床検体と革新的3D培養技術を応用した治療抵抗性機構と克服法の探索」、「インターフェロン応答異常によるがん免疫療法耐性機構の解明と新規耐性克服併用療法の開発」研究開発代表者:片山量平)
〇中外創薬科学財団 特別研究助成金(研究課題「がん分子標的療法残存腫瘍における宿主免疫細胞と間質細胞の役割と新規複合療法の探索」、研究代表者:片山量平)
〇小林がん学術振興会 (研究課題「側副経路抑制因子の発現喪失を介したがん分子標的薬耐性出現機構とその克服法の探索」、研究代表者:片山量平)
〇三菱財団助成 (研究課題「がん増殖シグナルの局在制御機構解明と新規治療標的の探索」、研究代表者:片山量平)
〇日本財団助成(研究課題「腫瘍細胞社会の構築機構解明と新世代がん治療薬の開発」、研究分担者:片山量平)
〇中外製薬株式会社との共同研究費(研究課題「ALK融合遺伝子陽性の切除不能な進行・再発の非小細胞肺癌患者に対するアレクチニブの多施設共同観察研究:ALCURE研究」、研究代表者:片山量平)
7.がん研究会について
がん研究会は1908年に日本初のがん専門機関として発足して以来、100年以上にわたり日本のがん研究・がん医療において主導的な役割を果たしてきました。基礎的ながん研究を推進する「がん研究所」や、新薬開発やがんゲノム医療研究を推進する「がん化学療法センター」「がんプレシジョン医療研究センター」、さらに新しい医療の創造をする「がん研有明病院」を擁し、一体となってがんの克服を目指しています。
ウェブサイト:https://www.jfcr.or.jp/
関連PDF
- プレスリリース文章
 (1,444.6KB )